01 / 08
汚染物を具体的に特定する理由
医薬品工場でいう『異物』には、可視ガラス片、サブビジブルなシリコーン油滴、タンパク質凝集体、細菌、エラストマー片など、性質の異なるものが含まれます。それぞれリスクとフィルター内での挙動が異なります。プリーツカートリッジは、緩衝液、中間液、溶剤、最終溶液に大きなろ過面積を提供します。滅菌済みカプセルフィルターは、臨床バッチ、バイオ医薬品、ワクチン、眼科用製剤などの小~中容量工程に、密閉型の使い捨て流路を構築します。選定には、製品、汚染物、化学適合性、吸着リスク、検証すべき捕捉機能を明確にします。
02 / 08
第1段階:原料、溶剤、緩衝液、用水
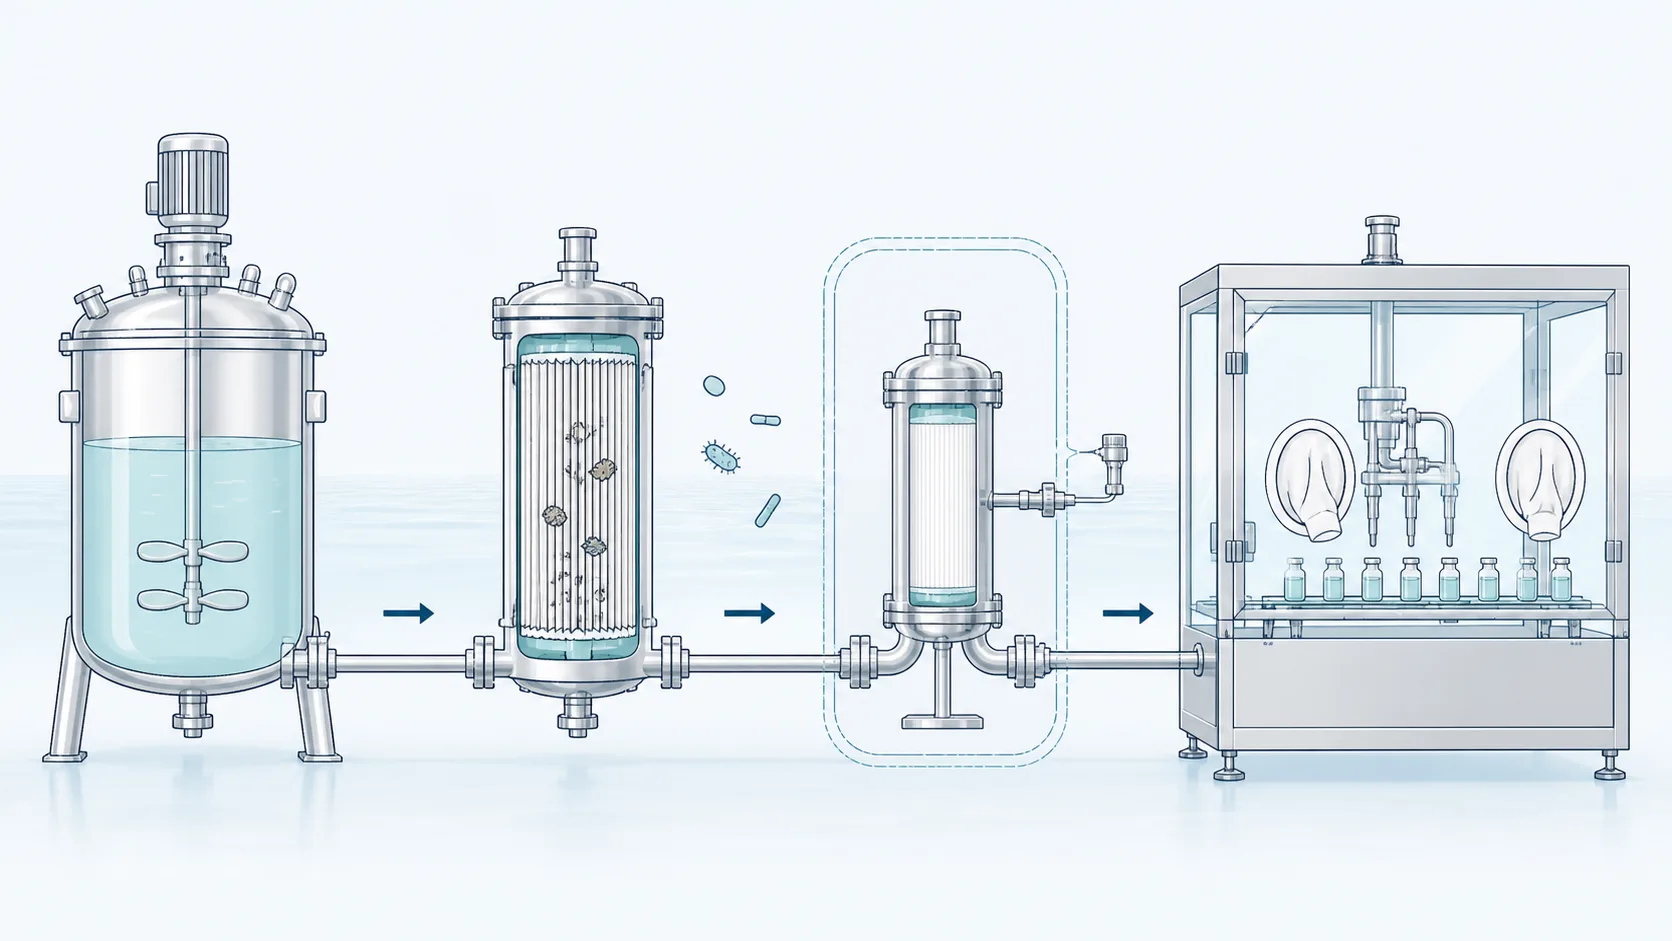
受入液体原料には、袋・ドラム由来繊維、包装異物、未溶解賦形剤、活性炭微粉、イオン交換樹脂ビーズ、錆、析出塩、ガスケット片が含まれることがあります。緩衝液調製では、未溶解の塩化ナトリウムやリン酸塩結晶が残る場合があります。用水系からは、腐食酸化物、スケール、バイオフィルム片、微生物が混入します。プリーツプレフィルターまたはカプセルで懸濁物を除去し、混合槽、クロマトグラフィーカラム、最終膜を保護します。
限界も明確にします。溶解イオン、残留溶剤、エンドトキシン、多くの溶解性化学不純物は、通常の精密ろ過を通過します。FDAは、注射用水(WFI)システムの微生物またはエンドトキシン問題を覆い隠す目的で除菌フィルターを用いるべきではないと注意喚起しています[1]。これらは発生源管理と適切な精製技術で管理します。
03 / 08
第2段階:低分子合成と液剤調製
化学合成液には、触媒粒子、活性炭、ろ過助剤の持ち越し、結晶化した原薬(API)、不溶性反応副生成物、配管スケール、腐食生成物が含まれることがあります。製剤調製では、不完全溶解によりAPIや賦形剤の結晶が残り、pHや温度の変化で析出する場合があります。ろ過は真溶液の仕上げには有効ですが、粒子自体が有効成分である懸濁製剤には不適切な場合があります。
化学適合性は重要な課題です。強溶剤、極端なpH、高濃度界面活性剤は、シールを膨潤させ、膜の濡れ性を変え、抽出物を増加させる可能性があります。製品回収率も測定します。吸着性のある膜は、低用量APIや保存剤を吸着する場合があります。最悪条件となる濃度、温度、圧力、接触時間を含め、実製剤で検証します。
04 / 08
第3段階:発酵、細胞培養、バイオ医薬品の清澄化
回収液には、哺乳類細胞、細菌、酵母の全細胞、死細胞、細胞壁片、マイクロキャリア、析出物、脂質、高濃度の細胞残渣が含まれます。可溶性の宿主細胞由来タンパク質(HCP)やDNAも存在しますが、プリーツ精密フィルターを設置しただけでは確実に除去できません。清澄化では、遠心、デプスろ過、段階処理によりバイオマスを低減して後段精製を保護します。Sartoriusは、細胞、細胞残渣、HCP、DNAを代表的な回収液不純物として挙げ、清澄化を最初の除去段階としています[2]。
バイオ医薬品では回収率も課題です。ウイルス、ワクチン、タンパク質はろ材に吸着したり、異物とともに捕捉されたりする場合があります。高細胞密度液は膜を急速に閉塞し、過度なせん断はさらに細胞片を生じさせます。低吸着ろ材のデプスプレフィルターとプリーツ膜を組み合わせることがあります。可溶性不純物の除去は、引き続きクロマトグラフィー、TFF、専用クリアランス工程で行います。
05 / 08
第4段階:精製後工程と最終除菌ろ過
精製後の製剤にも、細菌、環境由来繊維、樹脂微粉、タンパク質凝集体、析出した緩衝塩、シングルユース継手由来異物が残ることがあります。保護用プレフィルターで凝集体と粒子負荷を除去し、最終除菌グレード膜で生菌を管理します。終末滅菌できない製品では、無菌充填直前の重要工程になります。
FDAガイダンスでは、除菌グレードフィルターは通常0.2 µm以下とされ、最悪製造条件で微生物チャレンジ試験を行い、完全性試験と製品バイオバーデンの評価を管理戦略に含めるよう求めています[3]。0.2 µmという表示だけでは無菌工程の証明になりません。ろ過面積、流量低下、圧力、製品との相互作用、微生物捕捉、使用前後の完全性試験基準を定義します。ウイルス、エンドトキシン、溶解性不純物がこの工程で自動的に除去されるわけではありません。
06 / 08
第5段階:充填、最終容器、可視異物
最終注射剤には、ガラス剥離片、ゴム栓片、セルロース繊維、ステンレス粒子、プラスチック片、シリコーン油滴、タンパク質粒子、析出した製品が認められることがあります。一部は最終フィルターより後段で発生するため、上流により細かいフィルターを追加しても、すべての発生源を除去できません。FDAの可視異物ガイダンスは、製品開発、製造管理、検査、同定、調査、予防を含む包括的な戦略を重視しています[4]。
このため発生源マッピングが必要です。ガラス粒子なら容器材質と取扱いを、エラストマー片ならポンプ、バルブ、ゴム栓を、タンパク質粒子なら製剤、撹拌、凍結融解、界面ストレスを、繊維なら衣服、ワイパー、移送工程を調査します。ろ過は管理策の一つであり、根本原因の是正を代替しません。
07 / 08
プリーツカートリッジとカプセルの選び分け
再使用するステンレスハウジングとプリーツカートリッジの組合せは、大容量の検証済み生産や高処理量工程に適します。カプセルは組立と洗浄を減らし、密閉処理を支援し、多品種切替を簡略化できます。特に開発、最終緩衝液ろ過、サンプリング、培地添加、小容量バッチの最終ろ過に有効です。どちらの形式でも、接続、ベント、ドレン、滅菌方法、材質トレーサビリティ、完全性試験限界を工程に適合させます。
ろ過系の大きさは、バッチ量だけでなく、固形分負荷と流量低下から決定します。ファウリング性の高い供給液では、段階孔径またはデプスプレフィルターが有効です。最終膜には重要な捕捉機能を担わせ、工場の最初の清澄化装置として使用しません。
08 / 08
まとめ
医薬品カートリッジろ過は、各段階の目的を明確にすると最も有効です。原料フィルターは繊維、結晶、設備由来異物を除去し、清澄化は細胞と細胞片を低減します。プレフィルターは凝集体を捕捉して最終膜を保護し、検証済みの除菌グレードフィルターは無菌充填前の適合溶液中で生菌を管理します。カプセルは密閉型の使い捨て性を、プリーツカートリッジは拡張可能な面積を提供します。どちらも全溶解性不純物、エンドトキシン、ウイルスを除去せず、ろ過後に発生した粒子も是正できません。仕様には、特定した汚染物、工程段階、患者リスク、検証根拠を結び付けます。
関連検索トピック
- 医薬品 カートリッジろ過
- 除菌グレード カプセルフィルター
- 0.2 µm 医薬品フィルター
- バイオ医薬品 清澄化
- 液剤ろ過
- タンパク質凝集体 プレフィルター
- 細胞残渣除去
- 無菌操作フィルター
- シングルユース カプセルろ過
- 注射剤 異物管理